Endotoxin, bioburden och sterilitet: specificera peptidtestets omfattning
Särskilja frågor om endotoxin, biobelastning och sterilitet när du skaffar peptidmaterial. Definiera provstegen, metodens lämplighet, enheter och batchdokumentation.
6 min läsning · Källor kontrollerade 2026-10-31
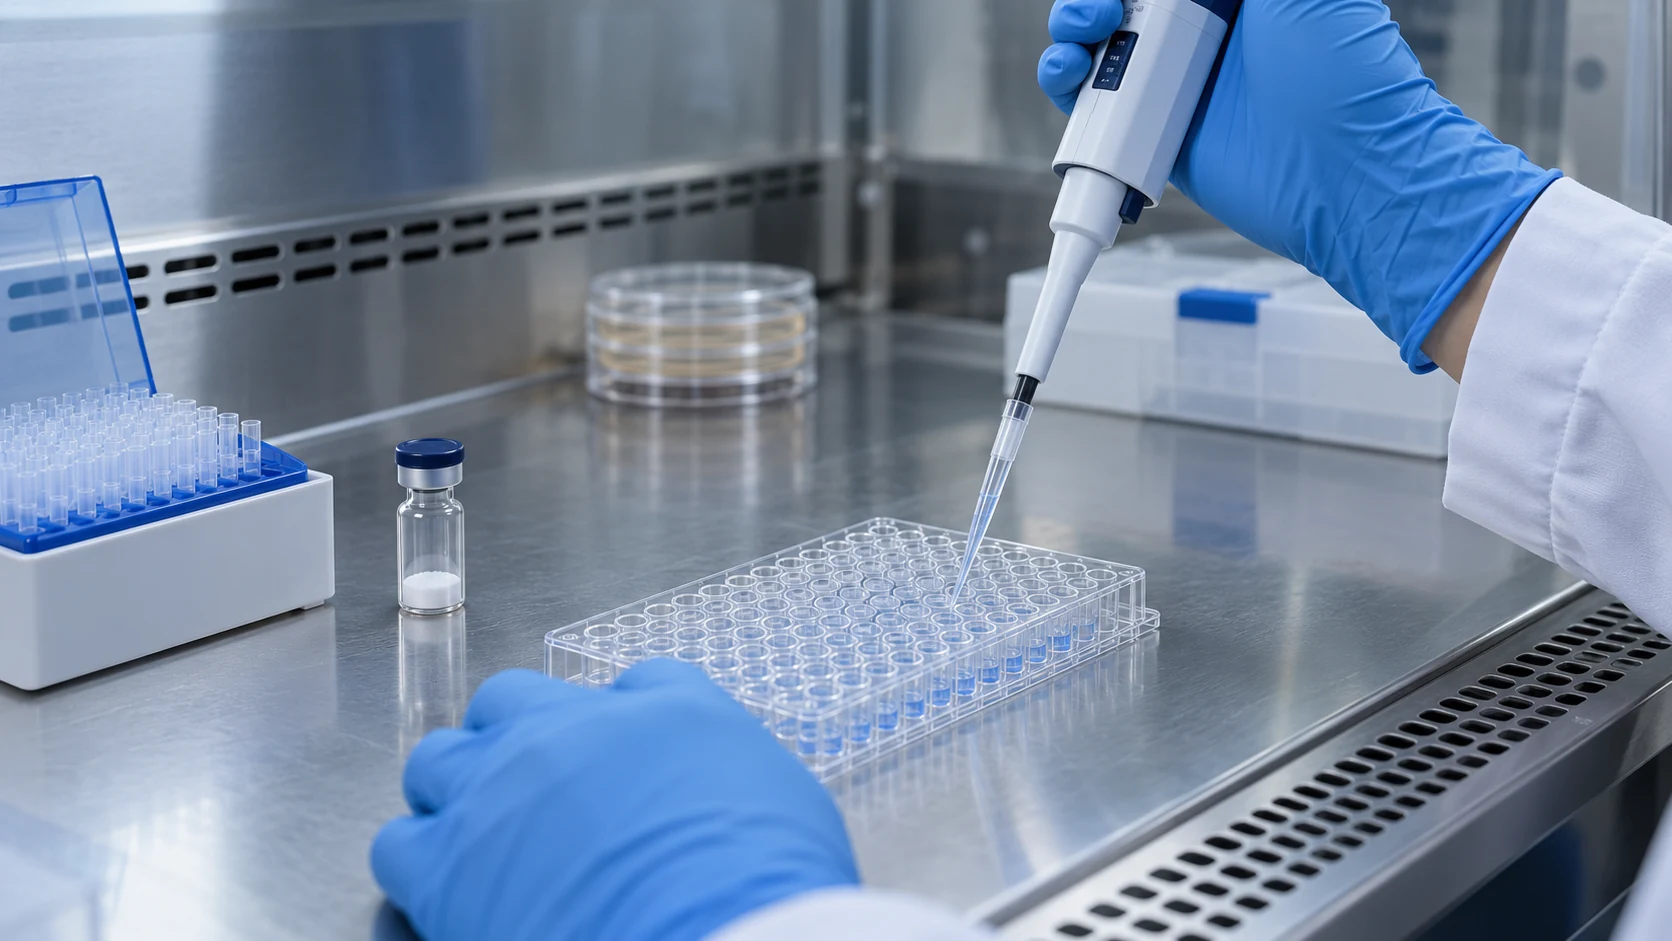
Endotoxintestning, bioburden-bedömning och sterilitetstestning adresserar olika egenskaper. En peptidundersökning bör ange den nödvändiga egenskapen, det provtagna materialstadiet, metoden och acceptansbasen. En klar flaska eller hög kemisk renhetsprocent kan inte besvara dessa frågor.
Skriv laboratoriefrågan innan du begär ett certifikat
Ett mottagande team kan vilja förstå en oväntad signal i en forskningsanalys, kvalificera ett råmaterial för en utvecklingsprocess eller granska det mikrobiologiska påståendet som är kopplat till en färdig presentation. De situationerna kräver olika register. Ange den faktiska uppgiften och fråga det ansvariga laboratoriet vilka bevis som stöder den.
Forskningsmaterial är fortfarande begränsat till sitt angivna laboratorieändamål. Att lägga till ett mikrobiologiskt test i dokumentpaketet fastställer inte lämplighet för injektion, mänsklig användning eller djurkonsumtion. För ett reglerat projekt måste det relevanta kvalitets- och tillsynsteamet fastställa de fullständiga kraven för produkten och rutten.
Håll de tre attributen åtskilda
| Attribut | Frågan bedöms | Tolkning att undvika |
|---|---|---|
| Biologisk belastning | Vilka återvinningsbara mikroorganismer upptäcks eller räknas under de angivna förhållandena? | Att behandla ett uppräkningsresultat som en endotoxinmätning. |
| Bakteriella endotoxiner | Vilken endotoxinaktivitet upptäcks med den angivna metoden? | Att läsa ett lågt resultat som bevis på att ett material är sterilt. |
| Sterilitetstest | Vad är resultatet av det angivna sterilitetstestet på de provtagna enheterna? | Att utvidga det resultatet till varje enhet utan den stödjande kontrollstrategin. |
USP <1119> behandlar övervakning av biologisk belastning över relevanta material och processfaser, inklusive råmaterial och vatten. Dess offentliga omfattning hjälper till att definiera vad som provtogs. [1] USP publicerar sterilisationstester separat som kapitel <71>. [2] Rapporten bör bevara dessa skillnader istället för att sammanfoga dem till ett allmänt "mikrobiologiskt godkänt"-fält.
Kontrollera resultatenheterna samt testnamnet. Ett resultat av kolonibildande enheter beskriver återhämtning under de angivna mikrobiologiska förhållandena. Ett resultat från endotoxinenheten uttrycker endotoxinaktivitet enligt sin egen metod. CFU och EU är olika kvantiteter och kan inte ersätta varandra i en specifikation.
Separera batchsteget från leveransformatet
En bedömning av bulkpulver före påfyllning och en bedömning av fyllda enheter efter ett senare processsteg beskriver olika prover. Fråga var provet hamnade i processen, vilken parti det representerade och vilka efterföljande operationer som ägde rum. En rapport kan vara giltig för sitt angivna prov medan den levererade presentationens status lämnas oavklarad.
Behåll behållaren och provtagningshistoriken med resultatet. Om materialet öppnades, överfördes eller delades upp före testning, registrera den sekvensen. Det hjälper granskaren att avgöra om det analytiska fyndet beskriver det erbjudna materialet och om ett nytt prov behövs.
Kontrollera att en endotoxinprocedur passar provet
FDA:s endotoxinvägledning från mars 2026 diskuterar produktrelaterad interferens och den evidens som behövs vid övergång mellan analytiska metoder. Ett resultat behöver en procedur som fungerar i den faktiska provmatrisen. Dess omfattning omfattar reglerade biologiska produkter, läkemedel och produkter; De tekniska principerna tilldelar ingen universell endotoxingräns för forskningspeptidflaskor. [3]
För inköpsregistert, begär metodreferens, relevant lämplighetsbedömning, rapporteringsbart resultat och enheter. Om laboratoriet rapporterar en koncentration för en analytisk preparat, fråga hur den relaterar till det ursprungliga materialet. Behåll eventuella angavla begränsningar tillsammans med resultatet så att köpteamet inte vidgar kravet när de sammanfattar det.
Namnge reagensmetoden när metoden ändras
USP:s offentliga introduktion till <1085> noterar tillägget av rekombinant-reagenstekniker i kapitel <86>, tillsammans med det etablerade <85>-ramverket. [4] En ändring i metodbeskrivningen bör utlösa en översyn av vad som jämfördes och hur lämplighet fastställdes. Namnet på en nyare metod är inte bevis på att den automatiskt löser varje provinterferens.
Använd en rapportmatris för att förhindra claim drift
Anta att en hypotetisk leverantör skickar en råmaterialbiobelastningsrapport, en endotoxinrapport från en annan batch och ett foto av förseglade flaskor. Dokumenten bör ligga i separata rader tills tomtkopplingen är löst. Att kombinera dem under en produktrubrik skulle innebära en gemensam bevisgrund som handlingarna inte har fastställt.
En praktisk granskningsmatris registrerar det begärda attributet, provsteget, leverantörspartiet, laboratorieprovidentifierare, metodrevidering, enheter, resultat och begränsning. Lägg till en sista kolumn för granskaren och beslutet. Det gör att en saknad länk syns innan dokumentuppsättningen når en kund eller syns i en produktbeskrivning.
Vad man bör fråga innan man godkänner det mikrobiologiska skopet
- Vilken egenskap behövs för den faktiska laboratorieapplikationen?
- Vilket materialstadium och parti kommer provet att representera?
- Vilken metod och vilka lämplighetsbevis stöder resultatet?
- Vilka enheter och vilken acceptansbasis kommer granskaren att använda?
- Vilken vidare bearbetning eller hantering sker efter det provtagna steget?
- Vem godkänner tolkningen och eventuella formuleringar som används utanför laboratoriet?
Koppla dessa frågor till Kvalitetsmetoden och Teknisk dokumentation begäran. För en materialfråga, ange testomfattningen genom Forskarteamet. Guiden till laboratorievatten och utspädningsmedel behandlar de separata identitets- och specifikationsfrågorna för dessa material.
Vanliga frågor
Fastställer ett lågt endotoxinresultat sterilitet?
Nej. Testerna behandlar olika attribut. Granska endotoxinresultatet enligt dess angivna metod och prov, och bedöm eventuella sterilitetsanspråk genom egna test- och kontrollregister.
Visar en steril märkning ett lågt endotoxinresultat?
Ett sterilitetsanspråk ersätter inte ett bakteriellt endotoxinresultat. Begär den attributspecifika bevisningen och tomtkopplingen som behövs för själva projektet.
Vilka enheter bör finnas i en peptidendotoxinrapport?
Enheterna måste matcha resultat och provbas, såsom en angiven aktivitet per volym eller per materialmassa där det är lämpligt. Laboratoriet bör förklara eventuella förberedelseberäkningar som behövs för att tolka originalprovet.
Förändrar mikrobiologisk testning den avsedda användningen av forskningsmaterial?
Nej. En testrapport ändrar inte ett forskningsmaterial till en produkt lämplig för mänsklig eller djurisk administration. Alla reglerade produkter behöver en egen fullständig utvecklings- och efterlevnadsbedömning.
Källor och vidare läsning
- United States Pharmacopeia: Allmänt kapitel <1119>: Bioburden Monitoring, offentlig förhandsvisning
- United States Pharmacopeia: General Chapter <71>: Sterilitetstest, offentlig harmoniseringssida
- FDA: Pyrogen- och endotoxintestning: Frågor och svar, mars 2026
- United States Pharmacopeia: Allmänt kapitel <1085>: Riktlinjer för testning av bakteriella endotoxiner, offentlig förhandsvisning
Källor kontrollerade den 31 oktober 2026. De citerade standarderna, vägledningen och studierna har sina egna tillämpningsområden. De certifierar inte våra produkter eller fastställer batchresultat.